Guangzhou Lvyuan Water Purification Equipment Co., Ltd. é um fabricante de filtros industriais fundado em 2009 que projeta e fabrica carcaças de filtro de aço inoxidável, tanques de água estéril de aço inoxidável, elementos de filtro, sacos de filtro, materiais de ultra-polímero e produtos de filtro sinterizado. Os compradores escolhem a Lvyuan devido ao apoio OEM/ODM, ao controlo de qualidade ISO9001 e às certificações de vários países.
Guangzhou Lvyuan Water Purification Equipment Co., Ltd.
Registos de manutenção das caixas de filtro em conformidade com as BPF para auditorias
Mas quando um auditor pergunta o que aconteceu ao imóvel FH-204 após um teste de manutenção de pressão que não teve sucesso, uma pilha de formulários assinados pouco significa, a menos que esses formulários reconstituam o ocorrido, identifiquem os lotes afetados, esclareçam a reparação e comprovem que a Top Quality aprovou o regresso ao serviço.
Os vossos registos conseguem fazer isso em 10 minutos?
A maioria não consegue. A minha opinião sincera é que muitos programas de manutenção preventiva são desenvolvidos para encerrar ordens de trabalho, e não para garantir a máxima qualidade dos equipamentos. O sistema digital de gestão da manutenção indica “concluído”, o técnico assina uma lista de verificação e todos seguem em frente. Meses depois, ninguém consegue explicar qual o O-ring que foi instalado, se o material de substituição era EPDM ou FKM, nem por que razão o intervalo de manutenção se manteve inalterado após duas avarias semelhantes.
Esse não é um sistema preparado para uma auditoria. É puro teatro administrativo.
Por que razão os auditores desconfiam da menção “Manutenção concluída”
Um auditor não procura provas de que alguém tenha manuseado os dispositivos. O auditor procura provas de que o equipamento se manteve adequado para a utilização a que se destina.
No caso de um invólucro de filtro farmacêutico, isso implica a reconstrução do estado completo de controlo:
Que problema deu origem a este trabalho?
Que imóvel, linha, percurso do produto e lote estavam envolvidos?
O que foi encontrado depois de abrir a caixa?
Foram observados problemas de corrosão, riscos, resíduos, danos nas juntas, desgaste das roscas, deformação das braçadeiras ou dificuldades de drenagem?
Que peças foram removidas e instaladas?
Foram apresentadas certificações de materiais e números de lotes?
Que critérios de aceitação foram aplicados?
O sistema montado passou nos testes de estanqueidade, manutenção da pressão, circulação, higienização ou integridade do filtro?
Quem reviu a prova e aprovou o lançamento?
A dura realidade é simples: “PM concluído” não é um veredicto. É, no máximo, uma melhoria do estado.
A FDA deixou essa diferença extremamente clara na sua carta de advertência de 13 de junho de 2024 dirigida à GFA Production Xiamen. Segundo consta, os engenheiros reconheceram os alarmes do sistema, mas não documentaram as suas análises nem as medidas corretivas tomadas. A FDA destacou, em particular, a falta de detalhes comprovativos, tais como documentos de manutenção ou faturas de aquisição de filtros de substituição. A alegação da empresa de que o trabalho tinha sido realizado era insuficiente; faltava a cadeia de provas.
O que os registos de manutenção de filtros imobiliários em conformidade com as BPF devem verificar
Os documentos de manutenção das caixas de filtro em conformidade com as BPF devem confirmar a identificação, o problema, a ação, o resultado, a rastreabilidade e a autorização.
Sugiro tratar esses casos como seis obstáculos à apresentação de provas distintos, em vez de esconder tudo numa observação especializada de texto livre.
Identificação associa o trabalho a um ID de ferramenta específico, número de desenho, local, sistema, dimensão da caixa, tipo de ligação e configuração validada.
Problema regista o motivo que levou à realização da tarefa e o que foi observado antes do início dos trabalhos. Isso inclui padrões de pressão diferencial, fugas, exames de integridade interrompidos, ferrugem, manchas, resíduos, vedantes danificados, braçadeiras soltas, circulação anómala ou alarmes repetidos.
Ação define a operação com informações suficientes para que outro profissional qualificado a possa repetir. A expressão “habitação reabilitada” não diz praticamente nada a um auditor.
Resultado compara as dimensões reais com as normas de aceitação estabelecidas. As caixas classificadas como «aprovadas» ou «reprovadas» sem resultados numéricos constituem uma prova pouco convincente.
Rastreabilidade associa a tarefa a ordens de trabalho, lotes de peças sobressalentes, registos de calibração, documentos de limpeza, desvios, controlos de ajuste, lotes e relatórios de análise.
Autorização indica quem realizou o trabalho, quem o confirmou e quem autorizou a devolução dos dispositivos à GMP Solution.
Nos termos do artigo 211.67 do título 21 do CFR, os dispositivos devem ser limpos e submetidos a manutenção em intervalos adequados. Os procedimentos escritos devem designar responsabilidades, estabelecer calendários, definir métodos e produtos, abordar a desmontagem e remontagem, proteger os dispositivos em bom estado, prever a avaliação prévia à utilização e conservar a documentação relativa à manutenção, limpeza, higienização e avaliação.
A base regulamentar: as expectativas da FDA e da UE
3. As necessidades dos EUA devem estar no centro do seu procedimento operacional padrão (SOP) de manutenção preventiva para caixas de filtro.
21 CFR 211.67 desenvolve o sistema de limpeza e manutenção: responsabilidades, horários, técnicas detalhadas, instruções de remontagem, segurança contra contaminação, avaliação pré-utilização e documentação.
21 CFR 211.182 Exige registos cronológicos do equipamento relativos a limpezas, manutenção e utilização significativas. Esses registos devem indicar o dia, a hora, o artigo e o número de lote, com as assinaturas ou iniciais das pessoas responsáveis pela execução e inspeção do trabalho. As ferramentas específicas podem utilizar o documento estabelecido em condições definidas.
21 CFR 211.180 aborda a retenção e o acesso. Os documentos associados a lotes têm, normalmente, de permanecer facilmente acessíveis durante, pelo menos, um ano após a data de validade definida; os artigos OTC elegíveis sem data de validade têm um período de três anos, baseado na distribuição. Além disso, os registos têm de estar facilmente acessíveis para avaliação.
No que diz respeito ao fabrico estéril, o Anexo 1 das BPF da UE eleva o nível de exigência em matéria de comprovação. O anexo revisto entrou em vigor a 25 de agosto de 2023, com exceção do ponto 8.123, cuja aplicação teve início a 25 de agosto de 2024. Exige certificação, rastreabilidade, manutenção planeada, avaliação documentada do impacto após manutenção não planeada e autorização para o regresso à utilização.
O Anexo 1 prevê igualmente que as especificações de purificação de rotina — tais como a diferença de pressão e o tempo de filtração — sejam incluídas no registo do lote. No que diz respeito à filtração de grau de esterilização, aborda os ensaios de integridade pós-esterilização antes da utilização, frequentemente designados por PUPSIT, e os ensaios não destrutivos pós-utilização, antes da remoção do filtro do seu alojamento. Entre os exemplos incluem-se os ensaios de ponto de bolha, de fluxo difusivo, de intrusão de água e de manutenção da pressão.
Crie um histórico rastreável do equipamento, e não uma pasta
Uma sólida experiência em ferramentas apresenta-se como uma linha do tempo.
As credenciais de instalação definem a configuração da estrutura. Os documentos de manutenção preventiva revelam os problemas que surgem ao longo do tempo. As ordens de trabalho de reparação explicam as avarias. As certificações de calibração garantem a integridade das ferramentas de avaliação e inspeção. As inconsistências analisam o impacto dos itens. As modificações regulam os elementos ou intervalos alterados. Os relatórios de testes de integridade demonstram a eficiência do sistema.
Um link danificado estraga tudo.
Suponha que um especialista substitua um anel de vedação em FKM por um em EPDM, uma vez que a vedação original não está disponível. A caixa passa num teste de pressão. O trabalho está concluído?
Não. A substituição do material pode afetar a compatibilidade química, a resistência aos vapores, os compostos extraíveis, o inchaço, a compressão da vedação e a eficácia comprovada da higienização. O registo exige uma avaliação de adaptação aprovada, e não apenas um teste de estanqueidade bem-sucedido.
No mínimo, o contexto das ferramentas deve incluir os seguintes links:
Documento de referência sobre dispositivos e procedimentos aceites
Especificações das necessidades individuais
Plano de qualificação e validação
Ordens de trabalho preventivas e corretivas
Registos de limpeza e esterilização
Rastreabilidade de lotes completos de filtros e juntas
Estado da calibração da ferramenta
Resultados relativos à estanqueidade, às fugas e aos ensaios de pressão
Inconsistências, análises e CAPA
Autorização de qualidade ou aprovação de reentrada em serviço
O que verificar numa caixa de filtro farmacêutica
Uma análise do parque de filtros farmacêuticos deve ser específica para cada componente. Critérios comuns, como “avaliar o problema”, dão azo a avaliações irregulares.
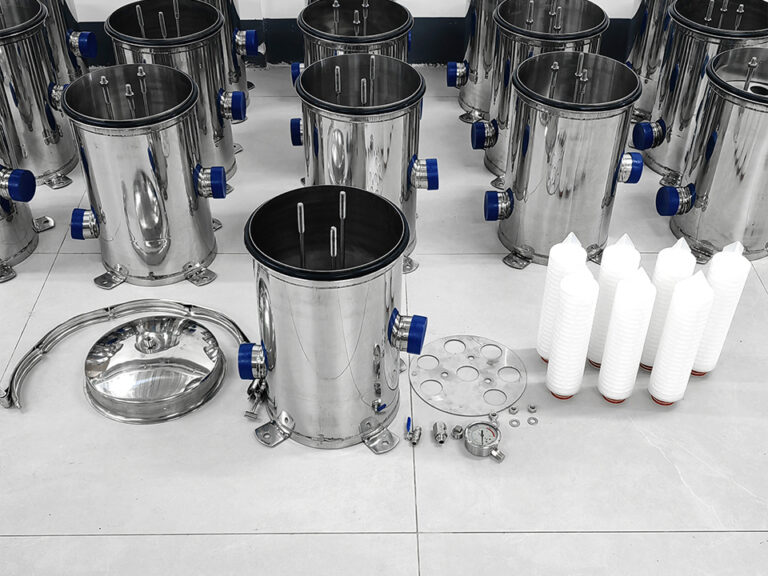
No caso de uma caixa higiénica em aço inoxidável 316L, a lista deve orientar o examinador para que verifique:
Áreas internas de contacto com o produto: Verifique se há desníveis, manchas de cor, manchas, película no artigo, riscos, problemas de soldadura, marcas de impacto e resíduos à volta das ranhuras ou das sedes dos cartuchos.
Capacidade de drenagem: Verifique se a caixa, a saída de ventilação, o dreno e a tubagem associada não retêm fluido após a sequência de drenagem autorizada. O fluido retido não é apenas uma questão estética; pode tornar-se um foco de contaminação.
Superfícies de assentamento do cartucho: Verifique se as publicações do blogue, molas, canecas, adaptadores, tomadas 222 ou 226 e superfícies de fixação apresentam deformações, desgaste ou resíduos incrustados.
Juntas e vedantes: Registe o material, as dimensões, o problema, o fabricante ou distribuidor autorizado e o número de lote. Verifique se existem achatamentos, cortes, inchaço, fragilidade, manchas, viscosidade e acumulação de compressão.
Conjunto de fecho: Verifique as braçadeiras, os parafusos de aperto, as porcas, as dobradiças, as roscas e os dispositivos de bloqueio. Grave em vídeo os valores de binário ou de aperto nos casos em que o projeto aprovado assim o exija.
Válvulas de purga de ar e de corte de drenagem: Verifique o funcionamento, a estanqueidade, a orientação e a facilidade de limpeza. Uma válvula que “fecha apenas parcialmente” não constitui um sistema de corte eficaz.
Instrumentos de medição de pressão: Registe os números de identificação das balanças ou dos transmissores e as datas de validade da calibração. O resultado de uma análise obtido com uma balança cuja calibração esteja vencida não deve ser automaticamente introduzido no registo definitivo.
Problema exterior: Deterioração dos registos, danos nas etiquetas, setas de circulação em falta, identificações de dispositivos ilegíveis, lotes de tubagem não suportados e sinais de fuga.
A carta de advertência de 2024 da FDA à Sun Drug revela o que acontece quando o estado dos dispositivos fica desligado do sistema de manutenção. Os investigadores relataram a presença de cerca de 450 mL de líquido estagnado no interior de equipamentos não específicos, com inúmeros picos de LC/MS e micróbios em número demasiado elevado para serem contados. A empresa associou essa acumulação a uma válvula que não tinha conseguido fechar e vedar corretamente após uma desmontagem anterior.
E a situação agrava-se. A FDA classificou o problema de manutenção como recorrente, citando uma observação anterior de 2019 nas instalações e uma infração semelhante noutro local da rede da empresa. É este o ponto que os auditores têm em conta: a recorrência transforma um problema regional numa prova de fraca supervisão administrativa.
O Procedimento Operacional Padrão (SOP) de Manutenção Preventiva que os auditores podem, de facto, cumprir
O melhor procedimento operacional padrão (SOP) de manutenção preventiva para caixas de filtros é suficientemente específico para garantir a repetibilidade do trabalho, mas também suficientemente flexível para se adaptar a diferentes disposições dos edifícios.
Eu organizaria isso, sem dúvida, em cerca de 9 fases controladas.
1. Estado de segurança do equipamento
Identifique as medidas de isolamento, a confirmação da libertação da pressão, as restrições de temperatura, a desobstrução das condutas, os requisitos de bloqueio e os controlos de contaminação antes de abrir o imóvel.
2. Estado antes da manutenção
Registe a pressão diferencial, as fugas, os alarmes, o produto anterior, o estado de limpeza, as condições de esterilização, as horas de funcionamento, o número de projetos e os fatores relacionados com a manutenção.
As fotografias podem ajudar, mas devem complementar — e não alterar — as observações feitas.
3. Desmontagem controlada
Especifique as séries autorizadas, as ferramentas, o método de manuseamento dos elementos e a proteção das superfícies de contacto com o produto em questão. Registe qualquer resistência inesperada, danos nas roscas, desequilíbrio ou peças mal montadas.
4. Limpeza e exame
Identifique o produto de limpeza, a concentração, o tempo de contacto, a qualidade da água, a temperatura, o ponto final do enxaguamento e o método de inspeção. “Limpar conforme necessário” não é uma instrução reproduzível.
5. Substituição de peças
Registe o número de referência da fita de vídeo, o resumo, o material, o fornecedor, o número do conjunto ou do lote, a data de validade (se for o caso), a quantidade e o motivo da substituição.
6. Remontagem
Posicionamento da vedação da válvula, encaixe do cartucho, série de fechos, valores de binário, quando aplicável, regulação das tubagens de ventilação e drenagem, e verificação independente.
7. Testes de funcionalidade e integridade
Indique o método de ensaio exato, o identificador da ferramenta, o estado de calibração, o tempo de estabilização, a pressão de ensaio, o período, a restrição de aprovação, o resultado real e a localização do ficheiro de dados.
8. Avaliação de impacto
Determinar se o defeito já existia em toda a produção anterior, se é necessário rever os lotes e se é necessário analisar amostras, informações ecológicas, resultados de carga microbiana, tendências de pressão ou registos de testes de integridade.
9. Voltar ao serviço
É necessário que a «Top quality» ou outra função autorizada confirme que os testes foram bem-sucedidos, que as discrepâncias foram resolvidas ou geridas, que a documentação estava completa e que a etiqueta de estado dos dispositivos foi atualizada.
Matriz de comprovativos de manutenção prontos para auditoria
Formato da cassete de vídeo
O que o auditor está a verificar
Prova a apresentar
Aviso típico
Identificação de ferramentas
É possível mapear esse imóvel específico?
N.º de identificação, localização, desenho e n.º do sistema
“Caixa do filtro em produção”
Condição de ativação ou calendário
Por que razão foi realizado este trabalho neste momento?
Data prevista para a manutenção preventiva, sistema de alarme, desvio ou tendência
Manutenção realizada sem motivo especificado
Problema tal como foi encontrado
A falha real foi registada?
Medidas, monitorizações e fotografias
Apenas o problema que foi resolvido foi gravado em fita
Abordagem de limpeza
A contaminação estava regulamentada?
Agente, concentração, tempo, nível de temperatura e resultado da lavagem
“Desinfetado de acordo com o SOP”, sem qualquer informação
Peças adicionais
Os materiais de substituição são dedutíveis?
Número de referência, produto, fornecedor e lote
“Instalação de um novo conjunto de juntas” comum”
Ferramentas de teste
É possível confiar no resultado?
Identificação da ferramenta e condições de calibração
ID a determinar omitido
Normas de aceitação
O sucesso foi definido antes da seleção?
Restrição matemática autorizada
O técnico de assistência determinou posteriormente se estava em conformidade ou não
Resultados efetivos
O que é que o equipamento conseguiu?
Valores brutos, impressão ou documento eletrónico protegido
Apenas a caixa de seleção «Pass»
Avaliação do conjunto
Será que o produto terá sido afetado?
Listagem em lote, análise de ameaças e resolução
“Sem efeito”, sem justificação
Comunicado
Quem autorizou a reutilização?
Autorização de regresso ao serviço
A produção foi reiniciada antes da revisão de controlo de qualidade
Avaliação da recidiva
Este período ainda é o ideal?
Tendência de insucesso e raciocínio PM modificado
O mesmo serviço de reparação repetido indefinidamente
Estabilidade da gravação em fita
O fundo já está pronto?
Entradas cronológicas e coexistentes
Dados retroativos ou substituídos
Erros comuns nos registos que suscitam questões de auditoria
O primeiro fracasso é faltam provas tal como foram encontradas. Os técnicos costumam concentrar-se em resolver o problema, pelo que desmontam o equipamento antes de registar a fuga, o depósito, a posição da vedação ou o estado das peças. As melhores provas desaparecem durante a reparação.
O segundo é rastreabilidade de peças não especificadas. A menção “O-ring substituído” não identifica o material, as dimensões, o fornecedor, o lote nem o número de peça aceite.
O terceiro é escolha invulgar do intervalo. A manutenção anual não se justifica do ponto de vista médico apenas pelo facto de o CMMS ter sido configurado para 365 dias. A frequência deve ter em conta as horas de funcionamento, os ciclos de higienização, os produtos químicos de limpeza, a exposição à pressão, o histórico da solução e as tendências de avarias.
O dia 4 é informações sobre exames sem destino. Existe um registo de inspeção, mas não é possível associá-lo à ordem de trabalho, ao ID do equipamento, ao conjunto, à ferramenta de teste ou ao ficheiro eletrónico de dados brutos.
O quinto é encerramento automático após um novo teste com resultado satisfatório. Um teste de estabilidade com resultado insatisfatório, seguido de um resultado satisfatório, não anula o primeiro resultado. Ambos devem constar no documento, acompanhados de uma análise.
E o sexto é o mais feio: registar danos ou um ajuste não documentado.
A carta de advertência da FDA à Cipla, datada de 17 de novembro de 2023, referia a existência de documentos relativos às Boas Práticas de Fabrico (CGMP) rasgados e de material assinado do laboratório de investigação encontrado entre resíduos destinados à trituração. A carta abordava igualmente uma junta de fecho danificada e um filtro deformado associados a um incidente de contaminação durante o enchimento com meio de cultura, a que se seguiram preocupações relativas à manutenção, à qualidade das análises e às medidas de correção e prevenção (CAPA).
Houve duas falhas nos sistemas: o controlo dos dispositivos e o controlo da informação. Essa combinação ocorre com mais frequência do que a indústria está disposta a admitir.
Como lidar com discrepâncias e exames de honestidade com resultados negativos
Uma falha na verificação da integridade do filtro deve levar à imediate controlo do estado do imóvel, da instalação do filtro e do procedimento associado.
Não comeces por perguntar: “Como é que conseguimos passar?” Pergunta: “O que é que este insucesso pode significar?”
O exame deve verificar:
Seleção incorreta do cartucho ou da vedação
Cartucho danificado
O-ring preso, torcido, em falta ou inadequado
Fluido de humedecimento incorreto
Molhabilidade inadequada
Fuga na habitação
Fuga na válvula de purga de ar ou na válvula de drenagem
Parâmetros de teste incorretos
Resultados relativos à temperatura
Avaria do instrumento
Erro de montagem
Danos causados pela esterilização
Esforço excessivo ou exposição à circulação
Interferência do item na abordagem do teste
O registo deve incluir o resultado inicial, o registo de auditoria, os resultados da ferramenta, a autorização para repetir o teste, o resultado do novo teste, as fotografias da peça, a atribuição do conjunto, a comprovação da causa raiz e a avaliação do impacto no produto.
No que diz respeito à purificação por descontaminação, o Anexo 1 prevê que os resultados relativos aos critérios de filtração sejam incluídos no registo do lote e que quaisquer desvios significativos em relação aos critérios verificados sejam documentados e investigados. Prevê ainda que a estabilidade do filtro seja verificada antes da utilização, no âmbito da estrutura PUPSIT, e após a utilização, antes da sua remoção das instalações, sujeito às disposições baseadas no risco aí mencionadas.
Substituição de cartuchos e informações sobre o fornecedor: A verificação da aptidão para utilização deve ser efetuada previamente
Uma página de artigo não é um pacote de validação.
Várias opções de cartuchos fornecidas para este artigo destinam-se à terapia com água, à osmose inversa, a alimentos e bebidas ou à remoção geral de sedimentos. Podem ser adequadas para água energética não estéril, soluções de água bruta ou pré-filtração organizada; no entanto, não devem ser descritas como filtros de grau de esterilização farmacêutica validados, a menos que existam provas das credenciais exigidas.
A título de exemplo, o Cartucho de PP fundido por sopro de 5 mícrons e 20 polegadas Está disponível em vários tamanhos, valores de micronagem reduzidos, configurações das tampas nas extremidades e opções de elastómeros. Essas variáveis têm de estar em conformidade com as especificações aprovadas; a expressão “família de produtos idênticos” não implica que sejam intercambiáveis.
A pré-filtro com malha de 80, 100 ou 200 mícrons, lavável pode ser adequado para tarefas de pré-filtração de petróleo bruto, sem contacto com o produto, mas as questões relacionadas com a reciclabilidade suscitam dúvidas adicionais no que diz respeito à validação da limpeza, aos limites de avaliação, à reutilização, à secagem, ao espaço de armazenamento e aos danos na malha.
O Componente para detritos em PP azul de grandes dimensões, de 10 e 20 polegadas Está disponível em configurações de 1 a 100 micrómetros, com vários estilos de tampas nas extremidades e uma temperatura máxima de 80 °C. Cada configuração selecionada requer a sua própria análise de materiais, dimensões, nível de temperatura, pressão e compatibilidade.
Além disso, Opções de cartuchos de polipropileno rotacionados por RO são disponibilizados com granulometria entre 1 e 100 mícrons, em vários tamanhos, com configurações de extremidades 222 e 226 e com opções de vedantes em silicone, EPDM ou Viton. Essa variedade é útil do ponto de vista comercial; no entanto, a escolha ilimitada constitui um risco em termos de BPF.
O documento de aquisição deve, por conseguinte, refletir a configuração específica adquirida – e não apenas a página do catálogo geral do fornecedor.
Realizar um exercício de recuperação de auditoria com a duração de 15 minutos
Recomendo a realização de um teste simples antes de cada avaliação regulamentar.
Escolha aleatoriamente um invólucro de filtro. Dê às equipas de manutenção, conceção, produção, validação e de alta qualidade 15 minutos para elaborarem:
Apresentar as especificações das ferramentas aceites
Os últimos 3 documentos de manutenção preventiva
Última intervenção de manutenção corretiva
Especificações das juntas e cartuchos existentes
Excelente rastreabilidade das peças sobressalentes
Última verificação de integridade ou de pressão
Avaliar os registos de calibração
Desvios associados e CAPA
Controlo do último ajuste
Autorização de regresso ao serviço
Execução em lote ou em segundo plano para uso em processos
Justificação do intervalo PM
Não lhes dê instruções durante todo o exercício.
Veja o que acontece. Surgem folhas de cálculo duplicadas. Os nomes dos ficheiros entram em conflito. A ligação web do registo do CMMS aponta para um diretório inativo. Um certificado de inspeção não tem o número de identificação do imóvel. O departamento de projeto tem uma especificação para a junta; o departamento de compras tem outra.
Essa confusão é útil. Revela-te o que um auditor veria – além de que ainda tens tempo para corrigir a situação.
Questões Frequentes
Que documentos são necessários para a manutenção de filtros em conformidade com as BPF?
Os registos de manutenção de filtros GMP são documentos regulamentados e contemporâneos que indicam quando um equipamento foi avaliado, limpo, reparado, remontado, inspecionado, colocado em funcionamento e reposto em serviço, incluindo a identificação do equipamento, a data e a hora, número da ordem de trabalho, componentes utilizados, normas de aprovação, resultados, discrepâncias e autorizações do executante e do verificador autorizados.
No caso de instrumentos significativos partilhados, o registo cronológico deve também incluir informações sobre a utilização, limpeza e manutenção do produto, bem como o número de lote ou o número de série, conforme exigido pelo artigo 21 CFR 211.182.
Com que frequência deve ser avaliado o estado de um filtro farmacêutico?
A periodicidade da inspeção do invólucro do filtro é um período registado e baseado no risco, calculado a partir do contacto com o produto, dos ciclos de esterilização, da exposição direta à pressão e à temperatura, do histórico de deterioração, da vida útil das juntas, dos produtos químicos de limpeza, tendências de falhas e restrições do fabricante, sendo posteriormente reajustado sempre que variações, falhas de integridade ou reparações repetidas indiquem que o período original de manutenção preventiva já não oferece proteção suficiente.
Os períodos de manutenção podem servir como um sistema de organização, mas a abordagem tecnológica deve ter em consideração a utilização efetiva do equipamento. Uma habitação utilizada diariamente em condições SIP não deve, automaticamente, ter a mesma periodicidade de manutenção que uma utilizada mensalmente em condições normais de abastecimento de água.
É necessário um registo de equipamento separado do documento de lote?
Um registo específico do equipamento é o registo cronológico em conformidade com as BPF exigido para as ferramentas principais partilhadas, nos termos do artigo 21 CFR 211.182, enquanto as ferramentas dedicadas podem incluir informações sobre limpeza, manutenção e utilização no documento do lote, quando os lotes seguem uma ordem numérica; qualquer um dos métodos deve garantir a rastreabilidade, as datas, os dados relativos ao artigo e ao lote, bem como o registo assinado do desempenho e da confirmação.
Os sistemas digitais podem satisfazer a procura desde que os registos continuem a ser atribuíveis, completos, protegidos, recuperáveis e associados ao equipamento e ao contexto de fabrico adequados.
O que deve acontecer após uma falha num teste de integridade do filtro?
Uma análise de estabilidade de um filtro que deixou de funcionar constitui um incidente de qualidade registado que requer o controlo imediato da situação, a avaliação do impacto no produto, a análise do cartucho, do invólucro, das juntas, do método de montagem, das condições de higiene e do equipamento de análise, bem como a identificação das características do conjunto e a implementação de CAPA; a substituição do filtro e o registo de “aprovado no novo teste” não constituem uma análise adequada da causa raiz.
A falha original e todos os testes de repetição autorizados devem continuar a ser visíveis. No que diz respeito à filtragem estéril, a investigação deve igualmente analisar os critérios de purificação validados, a verificação pré-utilização, a verificação pós-utilização, a potencial exposição direta ao produto e qualquer perda da garantia de esterilidade.
Durante quanto tempo devem ser conservados os registos de manutenção imobiliária da Filter?
A documentação relativa às caixas de filtro GMP deve ser conservada de acordo com o calendário de retenção de registos aprovado pelo site, pelo menos durante o período regulamentar adequado; nos EUA, os registos associados aos lotes são geralmente conservados durante um ano após a data de validade definida, ou três anos após a colocação no mercado no caso de produtos OTC elegíveis sem data de validade, enquanto os períodos regionais mais longos, relativas a produtos ou empresas.
A regra de conservação é apenas metade da questão. Além disso, os registos devem continuar a estar facilmente acessíveis para análise, incluindo os documentos armazenados online num local adicional.
Prepare os documentos antes de o auditor os solicitar
Comece por um imóvel. Reconstrua o seu histórico completo de manutenção e identifique todas as discrepâncias entre o procedimento aprovado, os equipamentos físicos, as especificações das peças sobressalentes, os comprovativos de inspeção e a documentação de lote.
Depois disso, trate do sistema – não apenas do ficheiro.
Antes de escolher um cartucho de substituição ou substituir uma vedação, registe as medidas específicas, a classificação em mícrons, a ligação terminal, o elastómero, o nível de temperatura de funcionamento, a restrição de pressão diferencial, os produtos químicos de limpeza e a aplicação prevista. Compare essas especificações com as credenciais do fornecedor, a avaliação de riscos e o controlo de alterações.
Isto porque um registo de manutenção apto para auditoria vai além da simples confirmação de que o trabalho foi realizado.
Isso comprova que a habitação estava em condições de utilização.