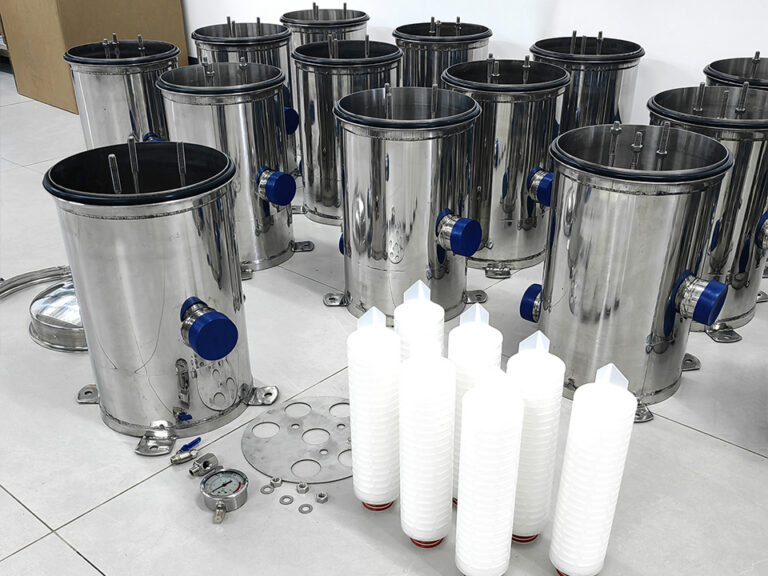
Guangzhou Lvyuan Water Purification Equipment Co., Ltd. é um fabricante de filtros industriais fundado em 2009 que projeta e fabrica carcaças de filtro de aço inoxidável, tanques de água estéril de aço inoxidável, elementos de filtro, sacos de filtro, materiais de ultra-polímero e produtos de filtro sinterizado. Os compradores escolhem a Lvyuan devido ao apoio OEM/ODM, ao controlo de qualidade ISO9001 e às certificações de vários países.
Guangzhou Lvyuan Water Purification Equipment Co., Ltd.
Lista de verificação para fornecedores OEM de filtros médicos: Guia para compradores sujeitos a regulamentação
Um comprador regulamentado não está apenas a adquirir um elemento poroso; está a aceitar todas as decisões relativas à resina, à substituição da membrana, aos parâmetros de soldadura, às instruções do operador, aos pontos fracos dos subfornecedores, ao âmbito da avaliação e às alterações não documentadas do processo que se escondem por trás dessa peça.
Então, por que é que as equipas de compras continuam a começar pela tarifa?
A minha resposta direta: porque as cotações são fáceis de comparar e os controlos de fabrico não. Um fornecedor pode referir “0,22 μm, qualidade clínica, acreditado pela ISO” num único e-mail. Verificar a retenção repetível, a identificação do produto, a árvore genealógica do lote, a fixação validada, a limpeza e o controlo rigoroso dos ajustes demora semanas.
Essa prova é o produto.
Um fabricante qualificado de filtros médicos deve ser capaz de estabelecer uma ligação entre a utilização pretendida e as especificações das matérias-primas, os parâmetros de produção, os métodos de ensaio validados, os registos de libertação de lotes, as divergências aprovadas e o apoio na investigação pós-entrega. As falhas nessa cadeia não são meros transtornos burocráticos. São futuras medidas corretivas e preventivas (CAPA), recolhas de produtos, ações no local e questões incómodas por parte das autoridades reguladoras.
Por que razão os clientes sujeitos a regulamentação precisam de uma lista de verificação mais rigorosa dos fornecedores
O número de fornecedores é enorme. A FDA registou 31 382 estabelecimentos de dispositivos médicos registados em 2023, dos quais 16 894 eram estabelecimentos estrangeiros – cerca de 53,8% do total. O registo, no entanto, não constitui uma garantia de qualidade, adequação do produto ou conformidade regulamentar.
Essa distinção é importante.
Uma unidade de produção de alta qualidade pode pertencer a um fabricante OEM experiente de filtros clínicos. Pode igualmente pertencer a uma empresa comercial, a um escritório de vendas que subcontrata todas as etapas de produção, ou a uma fábrica industrial de uso misto cuja certificação do sistema de qualidade não abranja a unidade de produção, o procedimento ou a família de produtos objeto do orçamento.
Aplico uma regra rígida: nunca certificar o nome de uma empresa. É necessário especificar a entidade jurídica concreta, a morada física da unidade de produção, a linha de montagem, a cadeia de abastecimento de subfornecedores, a família de produtos e o âmbito do sistema de qualidade.
Qualquer coisa muito abaixo disso é apenas teatro de aquisições.
Começando pela utilização prevista, e não pelos números de referência dos folhetos
A primeira conversa com o fornecedor não deve começar com “Consegue fabricar este filtro?”. Deve começar com uma definição clara dos requisitos relativos às necessidades do utilizador.
Especifique, no mínimo:
Serviço de gás, ar, líquidos, sangue, medicamentos, água ou meios mistos
Percurso e período de contacto com o doente
Condição de fornecimento: limpo e estéril ou não estéril
Design para utilização única ou reciclável
Preço nominal e preço de fluxo ótimo
Pressão diferencial admissível, ou ΔP
Pontuação-alvo dos poros e desempenho de retenção exigido
Temperatura de funcionamento e variedade de esforços
Materiais para caixas, membranas, suportes, colas, vedantes e corantes
Técnica de esterilização e variedade de exposição direta confirmada
Geometria, tolerância e posicionamento das portas
Limites relativos à carga biológica, endotoxinas, partículas e higiene
Prazo de validade, disposição da embalagem do produto e problemas de transporte
Mercados, categorias, normas e compromissos de apresentação relevantes
Não basta indicar “polipropileno de qualidade médica” e considerar que os requisitos do produto estão preenchidos. Indique o fornecedor autorizado do material, a marca, a qualidade, os ingredientes, o corante, as orientações de manuseamento, a proibição de reutilização de material triturado, os requisitos de certificação e as políticas alternativas.
Porquê? Porque o polipropileno, normalmente representado por ((C_3H6) n), não constitui uma substância homogénea no contexto comercial. Dois tipos de PP podem diferir no índice de fluidez, na composição do pacote de antioxidantes, na estabilidade gama, no perfil de substâncias extraíveis, nas características de moldagem e na fragilidade residual.
A mesma advertência aplica-se ao politetrafluoroetileno, ou PTFE, ((C₂F4) n), bem como PES, PVDF, nylon, silicone, EPDM, adesivos e aço inoxidável 316L. Os nomes dos produtos correspondem a categorias. Os requisitos controlados exigem a identificação dos materiais.
Norma regulamentar: O que a ISO 13485 e as QMSR da FDA comprovam, na realidade
A 31 de janeiro de 2024, a FDA publicou a sua última diretriz relativa ao Sistema de Gestão da Qualidade, alinhando a norma 21 CFR Parte 820 de forma ainda mais estreita com a norma ISO 13485:2016. A QMSR entrou em vigor a 2 de fevereiro de 2026, e a FDA pode agora avaliar documentos como relatórios de auditoria a fornecedores, avaliações da gestão e auditorias internas de qualidade durante as inspeções.
Isto altera o tom do processo de qualificação dos fornecedores.
Os dados relativos ao seu distribuidor não podem limitar-se a um certificado, a um inquérito e a três e-mails cordiais. Devem revelar por que motivo o distribuidor foi escolhido, como foi analisado exatamente o risco que representa, que controlos foram implementados, que provas foram avaliadas e como será acompanhado o desempenho ao longo do tempo.
A certificação ISO 13485 continua a ser útil. No entanto, trata-se de um cartão de acesso, não de uma aprovação do produto.
Validar os sete fatores:
O número do certificado é autêntico.
O organismo de certificação está efetivamente aprovado.
A denominação social da empresa corresponde à proposta e ao contrato.
A morada de produção está indicada.
O âmbito abrange as atividades pertinentes à produção de dispositivos médicos.
As datas de emissão e de validade estão corretas.
São tidos em conta quaisquer tipos de isenções, transferências, suspensões ou ajustes recentes do intervalo.
Depois disso, solicite o resultado final mais recente da auditoria de vigilância e provas de que as non-conformidades significativas foram resolvidas. Um fornecedor que se recuse a falar sobre o âmbito da certificação está a dizer-lhe algo. Preste atenção.
Lista de distribuidores de filtros médicos de 12 pontos
1. Verificar a carga real da fábrica
Descubra se a empresa desenvolve, molda, comprime, plissará, sinteriza, solda, constrói, analisa, desinfeta, embala ou simplesmente comercializa o filtro.
Solicite um mapa de processos que identifique todos os processos internos e subcontratados. Identifique os fabricantes de membranas, fornecedores de resinas, empresas de moldagem, fornecedores de colas, empresas de esterilização, laboratórios, fornecedores de embalagens e locais de produção de ferramentas essenciais.
“A expressão ”Não é permitida a subcontratação sem autorização» deve constar do contrato, não se tratando de um acordo verbal.
2. Contexto regulamentar e de inspeção em matéria de certificação
Pedido de informações sobre dias de avaliação regulamentar, cartas de notificação, resultados significativos de auditorias, recolhas de produtos, atividades no terreno, alertas de importação e reclamações significativas de clientes dos últimos três a cinco anos.
Um resultado anterior não implica automaticamente uma rejeição. Uma descrição pouco clara, sim.
Prefiro ver uma falha documentada, seguida de um controlo rigoroso, uma avaliação da causa principal, verificações de eficácia e uma correção sistémica, do que ouvir a alegação duvidosa de que uma unidade de produção com dez anos “nunca teve um problema de qualidade”.”
As fábricas têm problemas. As fábricas maduras registam-nos.
3. Validar a experiência com a família de produtos
Solicite documentação comprovativa relativa a artigos que utilizem meios, dimensões, técnicas de união, controlos de limpeza, exposição à esterilização e ensaios de lançamento semelhantes.
“A ”experiência em filtros médicos» é igualmente vasta. Um filtro de ventilação de ar em PTFE hidrofóbico para equipamento do sistema respiratório não é o mesmo que um filtro de fluidos em PES utilizado numa via de mistura. Um elemento em aço sinterizado não é comparável a um filtro de profundidade em PP fundido por sopro.
As circunstâncias do fracasso variam. O mesmo se passa com as provas.
4. Identificar fornecedores de nível secundário
Obter uma certificação de distribuidor autorizado para cada produto ou serviço que tenha impacto na segurança, eficiência, higiene ou conformidade regulamentar.
O ficheiro deve indicar:
Fabricante e tipo do material
Fornecedor, quando for o caso
País de produção
Condição de aprovação do fornecedor
Técnica de confirmação de entrada
Requisitos relativos ao certificado de análise
Estatuto de fonte alternativa
Obrigação de notificação de alterações
Ameaça à ligação de abastecimento
Uma alternativa de membrana não autorizada pode anular meses de validação. No entanto, os compradores fiscalizam regularmente o fabricante de equipamento original (OEM), mas ignoram os fornecedores deste.
Isso está ao contrário.
5. Materiais e formulações de controlo
Solicite as especificações do produto, as declarações de conformidade, os certificados de lote, a estratégia de testes de identificação, as restrições de armazenamento, os controlos de validade e a rastreabilidade.
No que diz respeito aos elementos que entram em contacto com o doente ou que fazem parte do percurso dos fluidos, solicite ao fornecedor a documentação comprovativa relativa à biocompatibilidade, à caracterização química e à toxicologia. Em seguida, verifique se essa documentação abrange efetivamente a sua formulação, manuseamento, higienização, tipo de contacto e período de exposição direta.
“A expressão ”material certificado pela FDA» não constitui uma declaração completa de qualificação de um dispositivo médico. Qual é o requisito da FDA? Qual é o problema de utilização? Qual é a fórmula? Qual é a documentação de apoio?
Efetue a resposta do prestador.
6. Analisar o estilo e o controlo do desenho
Cada filtro médico personalizado deve dispor de um plano de especificações aprovado, que inclua ilustrações controladas, custos dos materiais, tolerâncias, requisitos de aprovação, técnicas de ensaio, requisitos de embalagem do produto, requisitos de rotulagem e histórico de revisões.
Pergunta que tenha estilo.
Pergunte também quem é o proprietário das ferramentas, dos dados de validação, dos componentes de inspeção, do software de teste e das instruções de fabrico específicas do produto. Os conflitos de propriedade tendem frequentemente a surgir depois de a parceria se enfraquecer — nomeadamente quando é necessária, com urgência, uma segunda fonte de abastecimento.
7. Necessidade de aperfeiçoar o reconhecimento
Os procedimentos únicos cujos resultados não possam ser totalmente verificados através de uma avaliação posterior requerem uma validação fundamentada.
Dependendo do produto, isto pode incluir:
Soldadura por ultrassons
Soldadura por calor
Colagem com solvente ou adesiva
Pregas da camada de membrana
Plantio em vasos
Sinterização
Moldagem por injeção
Montagem automatizada
Limpeza
Esterilização
Embalagem com barreira selada
Documentação relativa à «Demand Intelligence», OQ e PQ ou prova equivalente. A avaliação confirmou os intervalos de especificação, os alarmes, os controlos do operador, as condições de teste, os requisitos de manutenção e os critérios de revalidação.
Um relatório de validação com apenas fotografias que cumprem os requisitos não é reconhecimento. É mera decoração.
8. Validar a capacidade do método de ensaio
O fornecedor deve demonstrar que os sistemas de medição permitem distinguir os produtos aceitáveis dos inaceitáveis.
Calibração de avaliação, repetibilidade e reprodutibilidade dos instrumentos de medição, requisitos de referência, validação da abordagem, componentes, controlos das aplicações de software, qualificação dos operadores, estratégias de degustação e limites de deteção.
No caso de uma configuração com uma camada de membrana de 0,22 μm, uma avaliação estética genérica não permite confirmar a retenção microbiana. No caso de uma caixa sensível à pressão, um teste de estanqueidade realizado em condições de funcionamento mais desfavoráveis confirma muito pouco.
A abordagem deve ser adequada ao caso.
9. Rastrear a ascendência completa do lote
Escolha uma excelente oferta lançada recentemente e peça ao fornecedor para analisar a sua evolução no passado e no futuro.
Deve ser capaz de determinar:
Lotes completos de matéria-prima
Resultados da avaliação recebidos
Dia e turno de produção
Ferramentas e equipamento de trabalho
Operadores ou linha automatizada
Especificações do processo
Inspeções durante o processo
Inconsistências e retrabalho
Resultados do teste final
Ótimas ofertas em materiais de embalagem
Autorização de libertação
Destinos de entrega
Depois disso, inverta o processo. Selecione um lote de matéria-prima e identifique todos os lotes de produto acabado que a contenham.
Se isto demorar 3 dias, a recolha demorará muito mais tempo.
10. Avaliar o controlo de alterações
O seu acordo de alta qualidade deve definir as alterações que exigem aprovação prévia por escrito, notificação prévia ou apresentação regular de relatórios.
Incluir alterações em:
Fabricante, fórmula ou categoria do produto
Prestador de serviços de nível secundário
Unidade de produção
Ferramentas ou cavidade do molde
Equipamento
Aperfeiçoar a sequência
Intervalo de parâmetros confirmado
Abordagem de análise ou plano de amostragem
Aplicação de software
Embalagem do produto
Identificar
Esterilização
Produtos químicos de limpeza
Técnica de remodelação
Precisaria de um pré-aviso mínimo de 90 dias para quaisquer alterações planeadas ao produto, local, ferramentas ou procedimentos, com base nos requisitos específicos do dispositivo. As alterações de emergência requerem uma escalada imediata e uma avaliação formal dos riscos.
As substituições pacíficas são fatores decisivos.
11. Análise de não-conformidades, CAPA e controlos de problemas
Analise os registos de encerramento e abertura. Não se limite a verificar se os tipos estão completos.
Pergunte se o fornecedor:
Inclui todas as grandes promoções potencialmente afetadas
Tendo em conta o artigo enviado
Avaliação das causas profundas com base em dados concretos
Alargou a análise a itens e processos semelhantes
Medidas corretivas definidas e mensuráveis
Verificou-se a eficácia após a implementação
Comunicar rapidamente quaisquer preocupações que devam ser comunicadas ou relacionadas com a segurança
“A ”requalificação dos operadores» raramente constitui uma correção convincente da causa principal quando o mesmo problema se tem repetido.
12. Teste da continuidade do abastecimento e da técnica comercial
O sistema de compras controladas ainda tem de funcionar sem problemas.
Analisar os prazos de entrega indicados, o valor mínimo de encomenda, a afetação de matérias-primas, os pressupostos de capacidade, o rendimento, o stock de segurança, a recuperação em caso de catástrofe, a redundância de ferramentas, os distribuidores alternativos, a segurança financeira, a exposição geopolítica direta e as rotas de envio.
No entanto, não sacrifique as garantias de qualidade em troca de um preço mais baixo do dispositivo. Um filtro que custa $0,12 a menos pode acabar por sair extremamente caro após uma interrupção da linha de produção, investigação de problemas, quarentena de stock, revalidação, relatórios regulamentares e correção no terreno.
Existem peças baratas. Mas não existem falhas por motivos económicos.
Produtos e Desempenho: Traduzir a “qualidade médica” em dados
O perfil industrial de um fornecedor pode revelar capacidades de fabrico úteis, mas não garante a viabilidade de um dispositivo médico.
Por exemplo, um Sistema de cartuchos filtrantes plissados em PP pode ajudar um comprador a verificar a experiência declarada pelo fornecedor em PP, PES, PVDF, PTFE, nylon, medidas personalizadas e matrizes de poros largos. A Série de cartuchos filtrantes de PP fiado pode servir de ponto de partida para abordar os meios de filtração do tipo «melt-blown», os adaptadores, os limites de tensão e a personalização.
Além disso, uma definição clara de Filtro de sedimentos de PP de 5 mícrons deixa questões importantes por esclarecer no que diz respeito à utilização médica. 5 μm é um valor pequeno ou absoluto? A que concentração de partículas, caudal, espessura e pressão diferencial? Qual é o caudal de retenção? O que acontece após a higienização e o envelhecimento?
Um diretório indica o que deve ser verificado. Não conclui a verificação.
Pacote de confirmação: Análises necessárias antes da aprovação
O protocolo exato depende da utilização prevista e do nível de risco. No entanto, um conjunto abrangente de credenciais abrange, em geral, as seguintes áreas.
Área de verificação
Prova para a encomenda
Método de aprovação definido pelo comprador
Precaução face a fornecedores menos sólidos
Identificação do produto
CoA, qualidade do material, FTIR ou método equivalente de identificação
Aprovar a formulação e o fornecedor adequados
Afirmação comum sobre o “grau médico”
Dimensões
Desenho regulamentado, estudo de pesquisa sobre calibres, informação sobre cáries dentárias
Resistências superadas ao longo de vários lotes representativos
Um exemplo cuidadosamente escolhido
Caudal e ΔP
Curva de caudal para um fluido, temperatura e alinhamento definidos
O produto continua a estar dentro dos limites operacionais do dispositivo
A análise foi realizada apenas com ar ambiente
Retenção ou integridade
Abordagem de desafio, fator de bolha, difusão ou estudo de retenção adequado
Relação com o caso de purificação pretendido
A dimensão dos poros considerada como prova de retenção
A estabilidade da selagem e do mercado imobiliário
Triagem por gotejamento, ruptura, queda de pressão ou tração
A configuração do pior cenário é aprovada com margem
Componente não validado ou pressão não definida
Queda de partículas
Técnica de extração controlada e contagem de partículas
Restrições relacionadas com ameaças aos clientes e aos dispositivos
Apenas organização visual
Substâncias extraíveis e lixiviáveis
Conjunto de métodos analíticos baseados no risco, tais como GC-MS, LC-MS, ICP-MS ou TOC
A análise toxicológica corrobora a exposição direta
O distribuidor fornece apenas o folheto informativo
Carga biológica e endotoxinas
Abordagem validada de amostragem e análise, sempre que pertinente
Limitações relacionadas com o saneamento e o percurso das pessoas
Testes subcontratados sem qualquer testemunho sobre a abordagem
Compatibilidade com os sistemas de saneamento
Ensaios funcionais, químicos e mecânicos após a exposição direta ideal
O produto excede a dose ou o intervalo de ciclos recomendados
“Declaração ”O material é esterilizável»
Envelhecimento e embalagem dos produtos
Envelhecimento em tempo real ou acelerado, estabilidade da vedação, resistência ao transporte
A vida útil declarada continua a ser garantida
Data de validade definida sem método
Aperfeiçoar a capacidade
Dados de vários lotes e avaliação estatística fundamentada
Procedimento constante; valor-alvo de Cpk definido pelo comprador
Foi divulgado apenas o preço após a aprovação na inspeção final
Rastreabilidade
Histórico do dispositivo ou registo de produção por lote
Genealogia completa, tanto para o passado como para o futuro
Registos dispersos por várias folhas de cálculo sem qualquer organização
Costumo utilizar o Cpk de 1,33 como um primeiro parâmetro de referência para atributos seguros e mensuráveis, mas não se trata de um limiar universal. Atributos de maior risco ou com tolerâncias rigorosas podem exigir uma capacidade mais elevada, enquanto os testes de características requerem uma estratégia analítica diferente.
A orientação é simples: justifique a exigência de aprovação. Não a repita a partir de mais um inquérito aos distribuidores.
Técnicas de auditoria às fábricas que revelam os fabricantes de equipamento original (OEM) mais vulneráveis
O papel é barato.
Durante uma auditoria, dedicaria menos tempo à sala de reuniões e ainda mais tempo a acompanhar um lote em todas as suas etapas: receção, armazenamento, produção, análise, quarentena, lançamento e entrega.
Pergunte ao motorista — e não ao gestor de qualidade — o que acontece quando se dispara um alarme de processo. Pergunte ao pessoal da receção como é que o material fora do prazo de validade é retido. Pergunte à equipa do armazém exatamente como é que o stock liberado e o stock em quarentena são, na prática, separados.
Após esse pedido, documentos sem opção de desenvolvimento:
Os três últimos lançamentos foram excelentes ofertas
Os últimos três recusaram grandes negócios
A primeira CAPA aberta
Uma das queixas mais recentes dos clientes
A última alteração ao procedimento aprovada
A última alteração ao procedimento que foi rejeitada
A falha de calibração mais recente
Uma das não-conformidades mais recentes relacionadas com fornecedores
Verifique o tempo que a recuperação demora.
Tente identificar alterações manuscritas sem justificação, valores de inspeção idênticos em vários lotes, formulários pré-assinados, dados brutos em falta, folhas de cálculo não verificadas, assinaturas duplicadas, registos de data e hora impossíveis e resultados de análise registados antes da conclusão do processo de fabrico.
E verifique o pavimento em relação aos registos. A orientação de trabalho aprovada corresponde ao equipamento que está atualmente a ser utilizado? As limitações das especificações estão visíveis? Os parâmetros estão dentro dos limites de calibração? Os materiais rejeitados estão bloqueados ou apenas assinalados com fita adesiva?
Uma unidade de produção revela, geralmente, a sua cultura de elevada qualidade no espaço de uma hora. O certificado demora apenas mais algum tempo a deixar de distrair as pessoas.
3 lições sobre a aplicação da lei em 2024 que os compradores não devem ignorar
Nem todos estes casos envolvem filtros médicos. No entanto, apresentam os mesmos pontos fracos que prejudicam os programas de filtros dos fabricantes de equipamento original (OEM): supervisão deficiente dos fornecedores, processos de escalonamento fracos, problemas de produção, artigos não aprovados e problemas de eficiência ocultos.
A falha na cadeia de abastecimento de seringas na China
A 18 de março de 2024, a FDA enviou cartas de advertência à Jiangsu Shenli Medical Manufacturing, à Medline Industries e à Sol-Millennium relativamente a seringas de plástico não aprovadas; as cartas enviadas aos distribuidores incluíam igualmente preocupações relativas ao sistema de qualidade. As atualizações subsequentes da FDA referiram-se a recolhas, controlos de importação, falhas nos testes de desempenho e instruções para substituir os produtos afetados.
Mais tarde, a Reuters noticiou que a Merit Medical recolheu conjuntos compostos por seringas fornecidas pela Jiangsu Shenli, enquanto a Cardinal Health e outros fornecedores também se viram envolvidos nesta resposta mais ampla.
A lição é complicada: a incorporação de um componente OEM diretamente no seu conjunto não transfere a responsabilidade de volta para o distribuidor do componente.
O teu nome continua a constar no problema.
A recolha de 6,6 milhões de aparelhos de reanimação
Em março de 2024, a FDA classificou um recall da Vyaire Medical, que envolveu mais de 6,6 milhões de ressuscitadores manuais AirLife, como um dos mais graves. A Reuters noticiou 37 incidentes, 2 feridos e duas mortes associados a um defeito de fabrico que poderia impedir um fluxo de ar suficiente.
Um pequeno elemento. Uma enorme visibilidade.
Um filtro, uma válvula de corte, uma membrana, uma vedação ou um adaptador podem parecer, à primeira vista, insignificantes no interior do dispositivo final, embora regulem uma funcionalidade relacionada com a segurança. O valor da aquisição e o risco para as pessoas não são a mesma coisa.
O caso da $42 Million Magellan Diagnostics
Em outubro de 2024, a Magellan Diagnostics foi sancionada por ter ocultado uma avaria que pode gerar resultados falsamente baixos nos testes de chumbo. A empresa concordou em pagar $42 milhões, e o Departamento de Justiça apontou falhas na comunicação adequada do problema à FDA e aos clientes após a sua deteção.
O silêncio disfarça as falhas.
Um fornecedor de filtros médicos deve ser obrigado, por contrato, a divulgar reclamações, tendências adversas, anomalias nos testes, discrepâncias, resultados de exames e riscos recentemente identificados que possam influenciar o seu produto. “Partimos do princípio de que se tratava de um caso isolado” não constitui um procedimento de escalonamento.
Quadro de avaliação ponderado dos fornecedores de filtros médicos
O que importa é a qualidade da partitura, não a apresentação.
Classificação de qualificação
Peso
Provas completas
Emissão automática
Âmbito e maturação do sistema de qualidade
15
Âmbito válido, contexto da auditoria, controlos internos eficientes
A certificação não inclui um local ou uma tarefa relevante
Histórico regulamentar e de conformidade
10
Histórico transparente com registo das remoções
Carta de advertência inesperada, recolha ou atividade de importação
Adequação do produto e do processo
10
Produtos semelhantes, técnicas de inscrição, higiene, exames
Experiência limitada a artigos comerciais não relacionados
Controlo de produtos e subníveis
15
Recursos aprovados, controlos de identidade, rastreabilidade total
Representante não aprovado ou alternativa à resina
Aperfeiçoar a validação
15
IQ/OQ/PQ, janelas de especificações, regulamentos de revalidação
“Em vez disso, utilizou-se ”última avaliação do 100%»
Capacidade do método de ensaio
10
Técnicas validadas, calibração, estudos de medição
Componente não controlado ou resultado não verificável
Histórico e documentação do lote
10
Rastreabilidade rápida, tanto a montante como a jusante
É necessária uma restauração manual
Controlo de alterações
10
Autorização prévia, avaliação de riscos, requisitos de verificação
O fornecedor reserva-se o direito de recorrer a medidas legais alternativas unilaterais
Capacidade e ligação
3
Conceção de capacidades, garantia da segurança, estratégia de recuperação
Fonte única e frágil, sem cópia de segurança
Posicionamento empresarial e jurídico
2
Equipamento, propriedade intelectual, acesso à informação, garantia, condições de licença
O prestador de serviços dispõe de documentos essenciais financiados pelo comprador
Em geral
100
Limite de autorização recomendado: 80+, sem condição de rejeição automática
Não subestime um perigo grave
As bandas que recomendo são:
80–100: Avançar para a qualificação de piloto regulamentada
65–79: Estatuto condicional com retirada registada
Abaixo de 65: Não aceite
Qualquer tipo de problema que resulte automaticamente numa falha: Parar, independentemente da pontuação total
Um fornecedor que acumula 92 pontos na classificação geral, mas que rejeita a notificação de ajuste de progressão, não é um fornecedor de 92 pontos. É um fornecedor não autorizado com cálculos enganadores.
Condições contratuais de alta qualidade que evitam substituições silenciosas
Um contrato de alta qualidade deve ser funcional, quantificável e executável. Formulações genéricas como “o distribuidor fornecerá certamente artigos de boa qualidade” não têm praticamente qualquer valor prático.
Prestadores de serviços de nível secundário aceites
Não são permitidas substituições de materiais sem consentimento prévio
Discrepância e autorização de concessão
Controlo de não conformidades
Apoio em processos de reclamação e exames
Prazos de resposta da CAPA
Auditar os direitos legais e o acesso aos documentos
Necessidades em termos de amostras de retenção
Excelente negócio e rastreabilidade das matérias-primas
Aviso de avaliação regulamentar
Memória e participação em ações no terreno
Períodos de conservação de registos
Posse e manutenção de ferramentas
Compromissos em matéria de continuidade das atividades
Aviso de descontinuação do produto
Aviso de alteração planeada
No caso de elementos de alto risco, sugeriria a emissão de um aviso preliminar de segurança no prazo de 24 horas após a deteção de um lote expedido potencialmente afetado, seguido de informações sobre as medidas de controlo e de um plano de investigação documentado. As alterações planeadas a materiais, ao sítio Web, às ferramentas e aos procedimentos podem justificar um prazo de notificação de 90 dias ou até mais.
Esses são objetivos de controlo industrial, não prazos legais globais. Substitua-os por «riscos dos dispositivos», «obrigações de mercado», «preparação para o reconhecimento» e «realidade da cadeia de abastecimento».
E inclua as consequências. As despesas de revalidação, os produtos com entrega acelerada, a organização, os resíduos, o trabalho de investigação e a assistência no terreno não devem recair automaticamente sobre o cliente quando o fornecedor não cumpre uma exigência autorizada.
Como selecionar os melhores fabricantes de filtros clínicos para dispositivos geridos
Utilize três portões.
A primeira categoria é o docudrama. Analise o âmbito do sistema de qualidade, o histórico normativo, o mapa de processos, a experiência com a família de produtos, os controlos de produtos, os fornecedores de nível secundário, o resumo da validação, exemplos de documentos de contratos importantes e o tratamento do controlo de alterações.
A segunda porta é de natureza técnica. Análise de amostras representativas da produção provenientes de, pelo menos, 3 lotes não consecutivos, sempre que o risco assim o justifique. Utilizar ferramentas já aprovadas ou em fase de aprovação, fatores de produção normais, produtos autorizados, exposição à esterilização conforme planeado e métodos estabelecidos.
O Gateway 3 está operacional. Auditar o site de produção, concluir as pesquisas, aceitar o acordo de qualidade, concluir a qualificação, estabelecer métricas de vigilância e efetuar apenas uma primeira encomenda controlada.
Não passe diretamente de uma amostra atrativa para a quantidade anual.
Os exemplares dourados podem ser feitos à mão. A elevada qualidade da produção depende da rigorosa observância dos procedimentos.
Avalie o desempenho do distribuidor de ecrãs com base na aprovação de entradas, na pontualidade da distribuição, no custo das não conformidades, na participação na resolução de problemas, na capacidade de resposta às CAPA, na eficiência da notificação de alterações, nas conclusões das auditorias e na precisão da documentação. Analise as tendências dos dados trimestralmente ou com uma frequência determinada em função do nível de risco.
A autorização não é permanente. É mantida.
Perguntas Frequentes
Como é que se escolhe um fornecedor OEM de filtros médicos?
Escolher um fornecedor OEM de filtros médicos implica verificar se a unidade de fabrico é capaz de cumprir de forma contínua os requisitos documentados do seu dispositivo em termos de eficiência, produto, limpeza, rastreabilidade e controlo de alterações, no âmbito de um sistema de qualidade eficaz, em vez de se limitar a comparar o preço do dispositivo, as alegações dos folhetos ou a posse de uma certificação ISO 13485.
Comece por identificar as necessidades e os requisitos do cliente. Em seguida, avalie o âmbito do sistema de qualidade, os controlos de subfornecedores, a experiência com a família de produtos, a validação, as técnicas de análise, a documentação dos lotes, o historial regulamentar, a capacidade e a terminologia industrial. Realize ensaios completos em lotes representativos e uma auditoria no local ou remota, justificada em função do risco, antes da autorização.
A certificação ISO 13485 é suficiente para um fornecedor de filtros médicos?
A certificação ISO 13485 constitui uma prova, emitida por uma entidade independente, de que uma unidade específica opera um sistema de gestão da qualidade de dispositivos médicos dentro de um âmbito definido, mas não constitui prova de que um determinado tipo de filtro, lote de material, processo de esterilização, método de análise ou linha de produção seja adequado para o seu dispositivo sujeito a regulamentação.
Validar o certificado e o seu âmbito de aplicação, mas avaliar separadamente o produto e o processo reais. Analisar os documentos de reconhecimento, os materiais autorizados, os controlos de fabrico, os subfornecedores, a capacidade de inspeção, a rastreabilidade, a gestão de correções e a eficiência contínua.
Que ensaios devem os filtros médicos personalizados passar?
Os ensaios de filtros médicos constituem um plano de confirmação baseado no risco que associa a utilização prevista a requisitos de aceitação mensuráveis, abrangendo normalmente a identidade do material, as dimensões, a circulação em função da tensão diferencial, a retenção ou estabilidade, a libertação de partículas, a limpeza, os compostos extraíveis, a carga biológica, as endotoxinas, o desempenho da vedação, a compatibilidade com os processos de higienização e o envelhecimento, quando relevante.
A lista de ensaios necessários depende do facto de o filtro se destinar a gás, fluidos, sangue, medicamentos, circulação respiratória ou outro equipamento. As condições de ensaio devem refletir os piores cenários em termos de pressão, temperatura, alinhamento, higiene, envelhecimento e problemas de funcionamento – e não as condições convenientes de um laboratório.
O que deve incluir um acordo de alta qualidade para um distribuidor de filtros clínicos?
Um contrato de qualidade com um fornecedor de filtros clínicos é um documento funcional vinculativo que define responsabilidades relativas a especificações, subfornecedores autorizados, desvios, não conformidades, CAPA, apoio na resolução de problemas, auditorias, acesso a registos, rastreabilidade de lotes completos, colaboração regulamentar e alertas de atualização ou aprovação de quaisquer alterações a produtos, procedimentos, ferramentas, websites ou métodos de ensaio.
Deve igualmente definir os prazos para a execução das ações, a conservação de registos, a posse de ferramentas, as responsabilidades de validação, o apoio em caso de recolha de produtos, a continuidade do serviço e a responsabilidade pelos custos decorrentes da não conformidade do distribuidor.
Quem é o melhor fornecedor de filtros médicos para um dispositivo sujeito a regulamentação?
O melhor fabricante de filtros médicos para um dispositivo regulamentado é aquele cujos controlos documentados e processos comprovados se adequam ao perfil de risco específico desse dispositivo, ao mesmo tempo que fornece informações transparentes, um abastecimento estável de fornecedores de nível secundário, capacidade fiável, controlo de alterações justificável e prazos de entrega comercialmente viáveis — e não a unidade de produção com o catálogo mais extenso.
Não existe um distribuidor que seja ideal em todos os aspetos. Avalie os potenciais distribuidores com base num critério de avaliação rigoroso, aplique requisitos de exclusão automática e valide as alegações através de documentos, testes em lotes representativos e auditorias às fábricas.
Quantos lotes devem ser testados durante a certificação inicial do distribuidor?
A qualificação clínica preliminar de filtros consiste numa comparação documentada de vários lotes completos representativos da produção — frequentemente, um mínimo de 3 lotes não consecutivos — produzidos com ferramentas já em produção, produtos aceites, operadores com formação, configurações típicas do equipamento e métodos de ensaio finalizados, com a dimensão exata da amostra justificada pelo risco associado às ferramentas e pela fundamentação analítica.
Três lotes completos não constituem um número mágico de referência. Aplicações de alto risco, moldes com várias cavidades, ensaios destrutivos, materiais variáveis ou várias linhas de montagem podem exigir uma amostragem consideravelmente maior e uma cobertura para o pior cenário possível.
Elabore uma lista de finalistas que se justifique, e não uma lista baseada apenas no preço mais baixo
Envie a todos os potenciais clientes exatamente as mesmas especificações controladas, requisitos de comprovação, questionário para fornecedores e modelo de avaliação. Exija respostas dos departamentos de qualidade e engenharia – e não apenas da equipa de vendas.
Depois, analise o que eles afirmam.
Um distribuidor OEM qualificado de filtros médicos irá analisar pedidos incompletos, discutir os riscos do processo, identificar dependências de subfornecedores, disponibilizar dados brutos e aceitar um controlo de alterações rigoroso. Um fornecedor pouco competente irá desviar continuamente a conversa para o preço, exemplos e certificados.
É importante identificar essa diferença antes de o seu dispositivo chegar ao mercado.